转导效率偏低,是 CAR-T / CAR-NK 工艺里最常被问到、也最容易被简化处理的一个问题。常见的应对是"加病毒量、加离心力、换增强剂",但很多时候阳性率纹丝不动,细胞先垮了。原因在于阳性率不是单点参数,而是一串变量相乘的结果:你测的是什么、被转导的是什么样的细胞、用的是什么样的病毒、具体怎么转——以及过去很少被讨论的一层,病毒进去了、CAR 却没表达出来的那部分细胞发生了什么。
一、四个具体的问题
在展开之前,把"阳性率上不去"这句话拆成四个能被回答的问题:
1.同一个病毒批次、同一套流程,换一个供者,阳性率差一倍——差在哪里?
2.MOI 从 5 加到 20,离心从 90 分钟加到 120 分钟,为什么阳性率不动,活率却掉了?
3.文献里写着 80% 甚至更高的阳性率,为什么在自己的体系里复现不出来?
4.NK 细胞为什么普遍比 T 难转,而且难得多?
这四个问题看起来是同一件事,实际上分属四个不同的层面。混在一起讨论,就会得到"多加点病毒试试"这种不解决问题的答案。
二、第零层:你报的这个阳性率,是怎么测出来的
这一层不解决工艺,但它决定后面所有优化有没有意义。
CAR 阳性率的读数,至少受三个变量影响:
检测试剂不同,数字不同。 抗独特型抗体(anti-idiotype)识别的是 scFv 的构象表位,标签蛋白(如 hEGFRt,用 cetuximab 检测)识别的是共表达的截短 EGFR,蛋白 L 结合的是轻链可变区框架。三者的亲和力与可及性都不一样,同一批细胞用不同试剂,读出的百分比可以有十几个点的差别。
门控策略不同,分母不同。 是否先排除死细胞、是否先圈 CD3⁺、是否设未转导对照来确定阴阳分界,都会改变结果。Li 等人在 STAR Protocols 里给出的标准顺序是:活细胞门 → CD3⁺ 门 → CAR 表达直方图(Li et al., 2021):
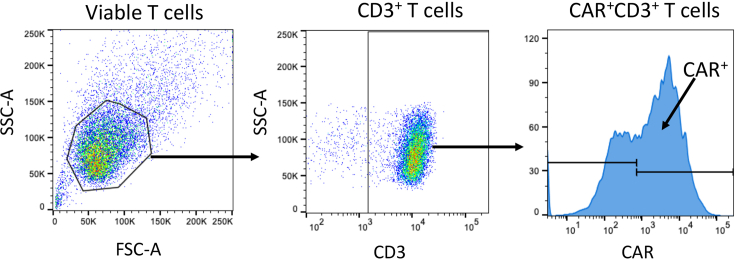
▲ 图1:CAR 阳性率的“标准读法”:先圈活细胞,再圈 CD3⁺ T 细胞,最后在直方图上定阴阳分界。示例中 CAR⁺ 约占 65%。引自 [5] Fig. 6。死细胞和混入的 NK/单核细胞如果没有被门掉,都会被算进分母。
检测时点不同,结论不同。 转导后 48–72 小时读一次,和扩增到第 21 天再读一次,可以是两个完全不同的数。转导成功的细胞往往增殖更快,随着培养推进,阳性比例会被"富集"上去。Guven 等人 2005 年在 NK 上的数据里,同一组细胞,转导后 24 小时双轮转导为 47.1%,到培养第 21 天变成 75.4%(Guven et al., 2005)——同一批细胞,两个时点,相差近 30 个百分点。
所以在动任何工艺参数之前,把检测口径固定下来——同一支抗体、同一套门控、同一个时点、同一个未转导对照。否则你无法判断任何一次优化的效果是真实的,还是读数漂移。这是最便宜、也最容易被跳过的一步。
三、第一层:细胞层——被转导的是"谁"
3.1 激活状态:让"门"打开
慢病毒要进入细胞核,需要细胞处于合适的状态。静息 T 细胞对 VSV-G 假型慢病毒几乎不敏感;CD3/CD28 激活之后,细胞进入分裂周期,同时表面受体谱、代谢状态、胞内抗病毒限制因子水平都变了,可转导性才上来。
NK 的情况要单独说,因为它的"细胞层"权重更高。Colamartino 等人的对照很能说明问题:同一套 BaEV 假型慢病毒,新鲜分离的人 NK 细胞转导率只有两成上下,而经过 K562-mbIL21 激活扩增体系(NKAES)处理后的 NK 细胞达到 85% 左右;同一实验里,VSV-G、MV、RD114 三种假型无论在哪种 NK 上都明显更低(Colamartino et al., 2019):
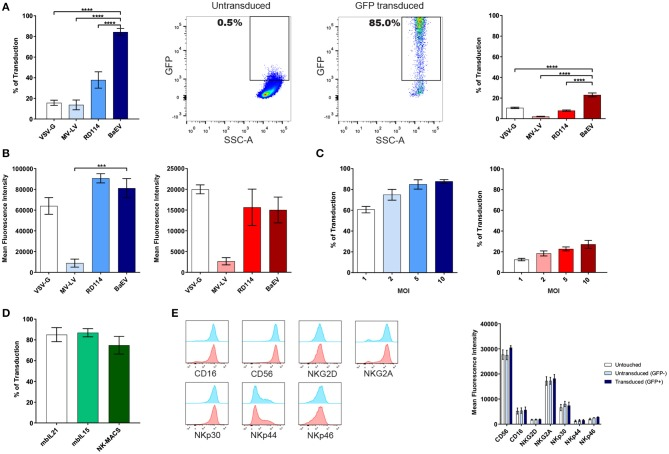
▲ 图2:同一套慢病毒系统下,激活扩增的 NK(NKAES,左)与新鲜分离 NK(FI-NK,右)的转导率对比:BaEV 假型在扩增 NK 上约 85%,在新鲜 NK 上仅约 20% 上下;VSV-G、MV、RD114 在两种 NK 上都很低(组间差异标注达显著性水平)。引自 [4] Fig. 1
机制上,BaEV 假型走 ASCT1/ASCT2 受体通路,而这两个受体在细胞因子刺激与 TCR 激活后表达上调(Bernadin et al., 2019)——也就是说,NK 的"激活"不只是为了让细胞分裂,而是为了让病毒受体表达上来。这是一个可以测量、可以控制的变量。
转导前,先确认细胞真的被激活了。 可测的指标是激活 24 小时的 CD25/CD69 双阳性比例,以及激活前的表型构成(CD45RA/CCR7/CD62L)。
3.2 胞内闸门:接触了病毒,不等于变成 CAR⁺
这是 2025 年才被系统刻画的一层,也是本文最想强调的新证据。
Adabi 等人用条形码抗体标记病毒包膜蛋白,配合单细胞多组学,把"接触过载体的 T 细胞"和"真正表达 CAR 的 T 细胞"区分开来。结果发现:只有一小部分接触过病毒的 T 细胞最终转变成 CAR⁺ 细胞;在接触了载体、却没有表达 CAR 的那群细胞里,干扰素刺激基因(ISG)——IFITM2/3、STAT1、MX1、SAMHD1、APOBEC3G 等——显著高表达,而在 CAR⁺ 细胞里高表达的是 ERK2 磷酸酶 DUSP2/DUSP4(Adabi et al., 2025):
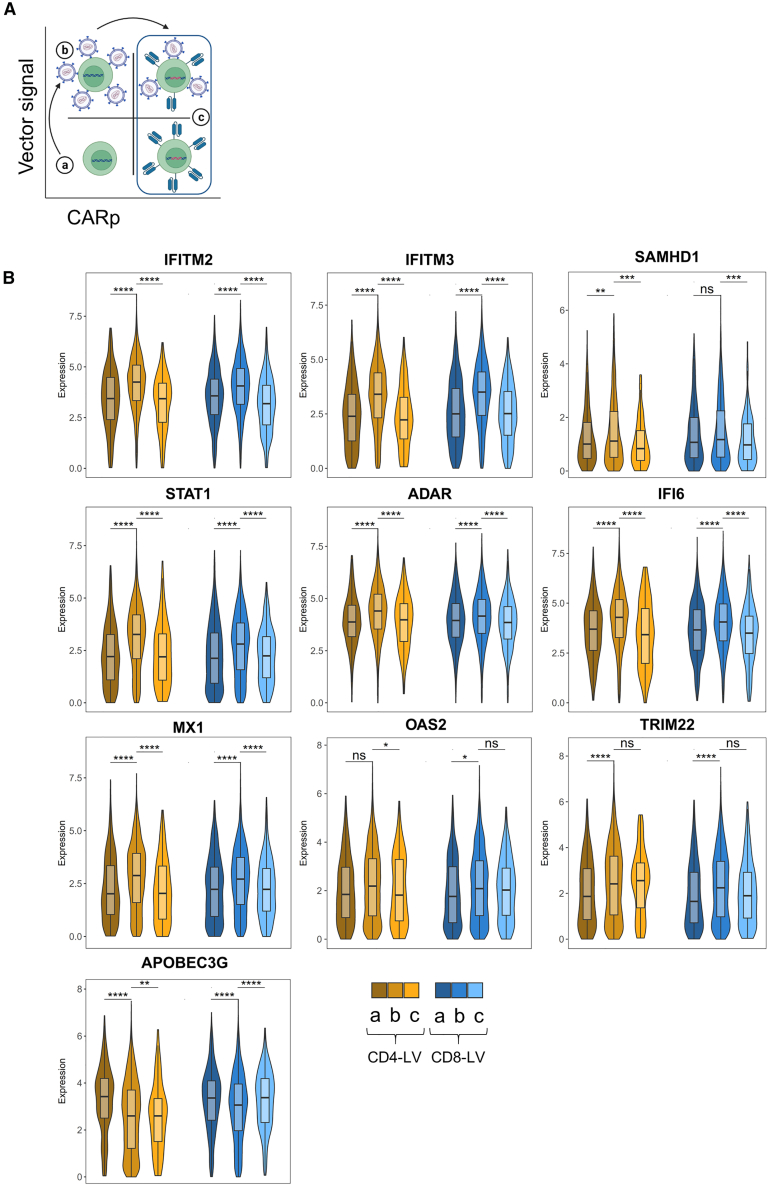
▲ 图3:单细胞水平的分组比较:a = 未接触载体,b = 接触了载体但 CAR 阴性,c = CAR 阳性。IFITM2、IFITM3、STAT1、MX1、SAMHD1、APOBEC3G 等 ISG 在 b 群中表达最高,组间差异多达到显著性水平。引自 [1] Fig. 3。
四、第二层:病毒层——"用什么转"
假型决定入口。 VSV-G 广谱、稳定、易浓缩,是绝大多数流程的默认选择;但它的受体 LDLR 在静息淋巴细胞和 NK 上表达有限。BaEV-Rless 走 ASCT1/2,在激活后的淋巴系细胞上效率明显更高。2025 年 Pinot 等人在 γδ T 细胞上的对照再次验证了这一点:同一套 B7-H3 CAR 载体,BaEV 假型的 CAR⁺ 比例达到五至六成,而 VSV-G 假型只有约 5%;BaEV 组的 CAR 平均荧光强度(MFI)也更高(Pinot et al., 2025):
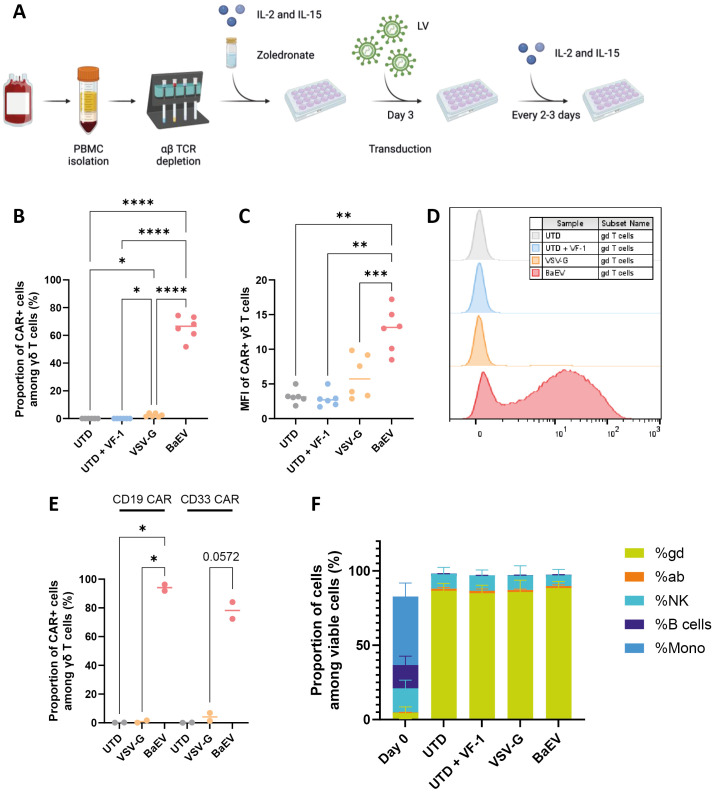
▲ 图4:γδ T 细胞的 CAR 转导:B 为 CAR⁺ 占 γδ T 细胞的比例(BaEV 约 55–65%,VSV-G 约 5%,组间差异达显著性水平),C 为 CAR MFI,D 为流式直方图,F 为各条件下的细胞组成(转导不改变产物构成)。引自 [3] Fig. 1。
选择假型不是"哪个先进",而是"你的细胞表达了哪个受体"。
滴度不是浓度,MOI 的分母是活细胞。 MOI = 滴度(TU/mL)× 体积(mL)/ 细胞数。这个公式里最容易被忽略的是:滴度是在什么细胞上测的?在 Jurkat 或 293T 上标的 TU/mL,换到原代 T 或 NK 上不成立,因为入口受体的密度完全不同。Li 等人的 protocol 对病毒质量给了一个硬门槛——滴度需高于 5×10⁷ TU/mL 才进入转导,并给出了 12 孔板格式下的滴定流程(Li et al., 2021):
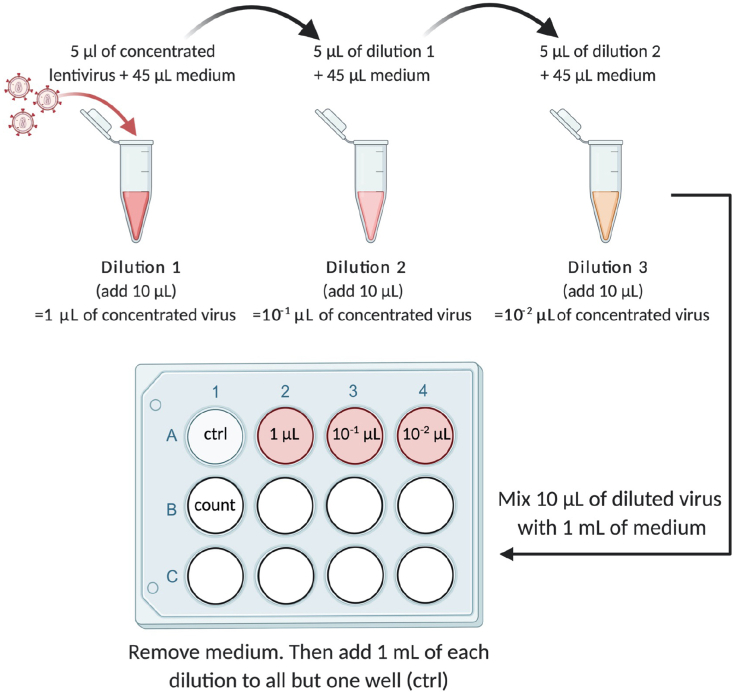
▲ 图5:慢病毒滴定:一孔计数、一孔未转导对照、三个稀释度转导后检测 CAR/标签表达,反推功能滴度。引自 [5] Fig. 4。把"滴度放行门槛"写进物料标准,比事后反复调 MOI 有效得多。
病毒批次与操作,是"同一 MOI 结果不同"最常见的解释。 冻融次数、浓缩方式、残留质粒与内毒素水平,都会改变实际感染性颗粒与物理颗粒的比例。这里有一个成本很低的做法:保留一支已知效价的对照病毒,每次实验平行转导一株指示细胞(Jurkat 或 293T),用它来判断"这一批病毒还行不行"。 很多所谓的"阳性率下降",其实是病毒批次的效价掉了,而细胞和条件都没变。
还有一个常被算在"阳性率"里的变量:载体设计。 内部启动子(EF1α、SFFV、PGK 等)同时影响阳性细胞比例和单细胞表达强度;双顺反子设计(CAR + 标签/筛选标记)会让"阳性率"与"表达水平"解耦。当客户说"阳性率够但功能不行",问题可能不在转导,而在表达强度——这两个指标要分开测。
五、第三层:条件层——"怎么转"
到了这一层,才是大家最熟悉的那些操作。它们有效,但它们是乘法里的一个因子,不是加法里的一个增量——前面某一层接近零的时候,这一层调到极致也救不回来。
5.1 转导增强剂:从"中和电荷"到"绕过闸门"
经典增强剂。 protamine sulfate、polybrene、RetroNectin、LentiBOOST、Vectofusin-1 等各有分工:前两者靠中和病毒与细胞膜之间的电荷排斥;RetroNectin 把病毒颗粒与细胞拉到物理距离内;Vectofusin-1 作用于膜融合环节。Li 等人的 protocol 用 protamine sulfate 10 μg/mL(Li et al., 2021)。
新增强剂:泊洛沙姆 407(P407)。 这是 2025 年的一项进展。Hayal 等人系统筛选后发现,P407 可以显著提升慢病毒对恒河猴与人 NK 细胞的转导:在体外扩增的恒河猴 NK 上,GFP 阳性率从约 25%(不加 P407)升至约 60%(100–200 μg/mL);在人 NK 上,GFP 阳性率从约 12% 升至约 35%,抗 CD20 CAR 阳性率从约 3% 升至约 10%,且细胞活率与功能不受影响(Hayal et al., 2025):
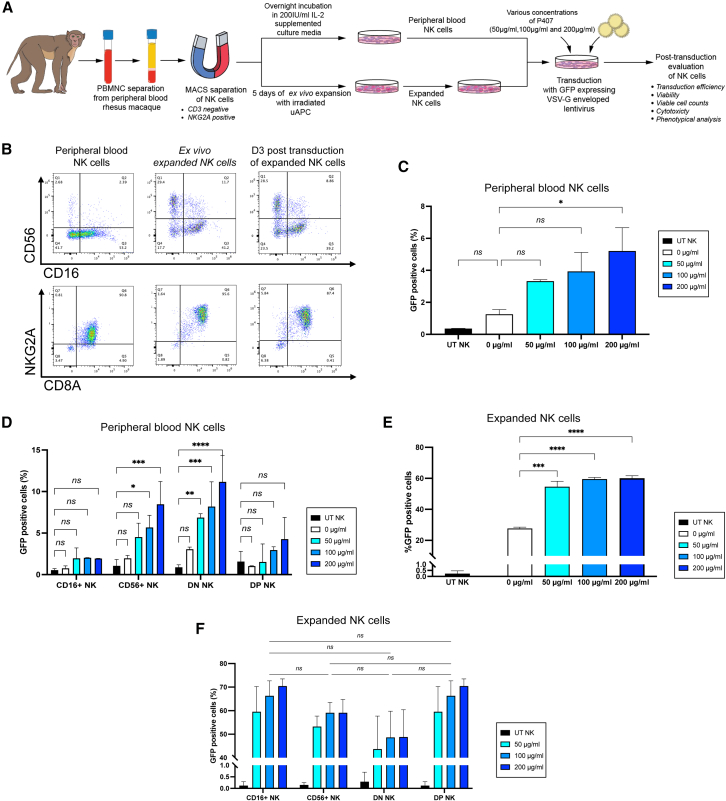
▲ 图6:P407 对 NK 转导的剂量效应:C 图为外周血 NK(GFP⁺ 从不足 1% 升至约 5–6%),E 图为体外扩增 NK(约 25% 升至约 60%),提升幅度多达到显著性水平。引自 [2] Fig. 1。
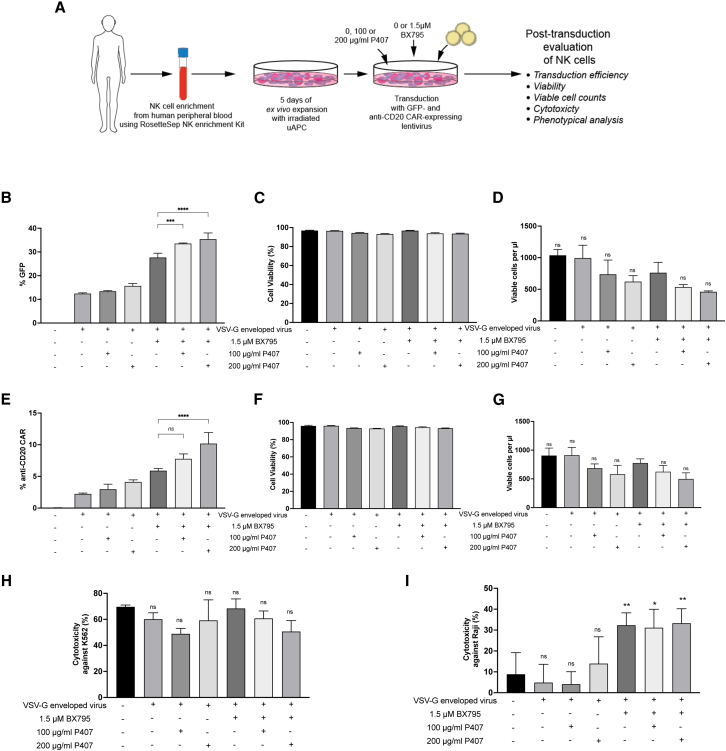
▲ 图7:人 NK 的组合策略:单用病毒约 12%,加 P407 后升至约 28–35%,再叠加 TBK1/IKKε 抑制剂 BX795 后进一步提升;各组的细胞活率与杀伤功能无显著损失。引自 [2] Fig. 6。要注意人 NK 上 CAR 阳性率的绝对值仍然不高(约 10%)——组合策略是把 NK 的天花板往上顶,不是一劳永逸。
5.2 胞内闸门的药物干预:ERK 与 TYK2 抑制剂
既然 CAR 阴性/载体阳性细胞高表达 ISG,那么抑制干扰素通路的上游,是否能把这部分细胞"救回来"?Adabi 等人验证了两个方向:ERK2 化学抑制剂(模拟 DUSP2/4 的作用)和 TYK2 抑制剂 deucravacitinib。结果是在不同供者、不同载体上,CAR 表达都有提升——T 细胞靶向载体(CD3/CD4/CD8-LV)上可达数倍,VSV-G 载体上提升有限;deucravacitinib 最多约 3 倍,且不损失细胞活率(Adabi et al., 2025):
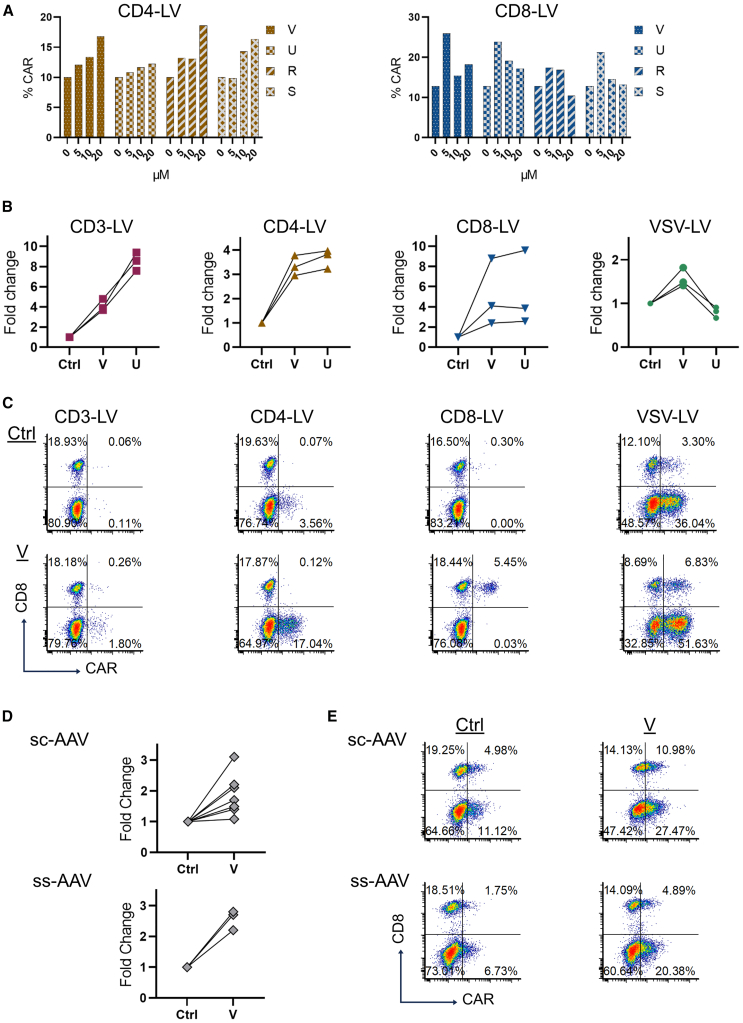
▲ 图8:ERK2 抑制剂的剂量效应与流式验证:A 为 CAR⁺ 百分比随抑制剂剂量的变化,B 为不同载体上的倍数变化(CD3-LV 与 CD8-LV 上可达数倍,VSV-LV 有限),C 为代表性流式图,D/E 显示同样策略对 AAV 递送也有效。引自 [1] Fig. 7。
这条线索的价值在于改变了问题的性质:过去"细胞接触了病毒却没有表达 CAR"是无解的损耗,现在它变成了一个有靶点、可干预的变量。
5.3 其余经典操作:离心、轮次、密度
离心接种(spinoculation) 靠离心力提高病毒与细胞的碰撞概率,Li 等人的参数是 1000 × g、120 分钟(Li et al., 2021)。参数不能照抄:离心力和时长对原代 NK 这类较脆的细胞是有代价的,需要在自己的体系里找到"效率—活率"的拐点。
重复转导:Guven 等人在 NK 上的数据最直观:单轮转导 27.2%,连续两天两轮后 47.1%;在扩增第 21 天检测,单轮 51.9%、双轮 75.4%(Guven et al., 2005)。两轮之间间隔 24 小时、不换培养基。
细胞密度、转导体积与培养基:转导时缩小体积可以提高病毒的有效浓度,但密度过高会直接压低活率(Li et al., 2021 在 protocol 中专门标注了这一条)。至于培养基,转导环节需要低血清/无血清环境(血清蛋白会干扰病毒与细胞膜的接触),扩增环节需要稳定的无血清培养体系——这两件事在工艺上应该分开设计,而不是用同一个配方从头用到尾。
六、合流:阳性率是乘法,所以排查要有顺序
把四层放在一起:
观测到的 CAR 阳性率 ≈ 可转导细胞比例 × 单细胞感染概率 × 载体表达可被检出的比例
其中"可转导细胞比例"又由两个子变量决定:膜外的激活状态(受体表达、周期状态)和胞内的抗病毒闸门(ISG 水平)。乘法的含义是:任何一层接近零,其他层优化到极致也归零。排查顺序因此不是按"哪个参数好调"排,而是按"哪个变量最可能在实验室内部被判死"排:
第一步,锁分母。 固定抗体、门控、时点、未转导对照。
第二步,判病毒。 用指示细胞平行转导,确认这一批病毒的效价没有掉。
第三步,标准化细胞。 记录激活前表型与激活 24 小时的 CD25/CD69;供者之间先做小规模预实验。NK 还要额外确认激活体系是否真的把 ASCT1/2 这类受体表达拉起来了。
第四步,才动条件。 增强剂、离心、轮次、密度——按"效率增益 / 活率代价"的比值排序,一次只动一个变量。
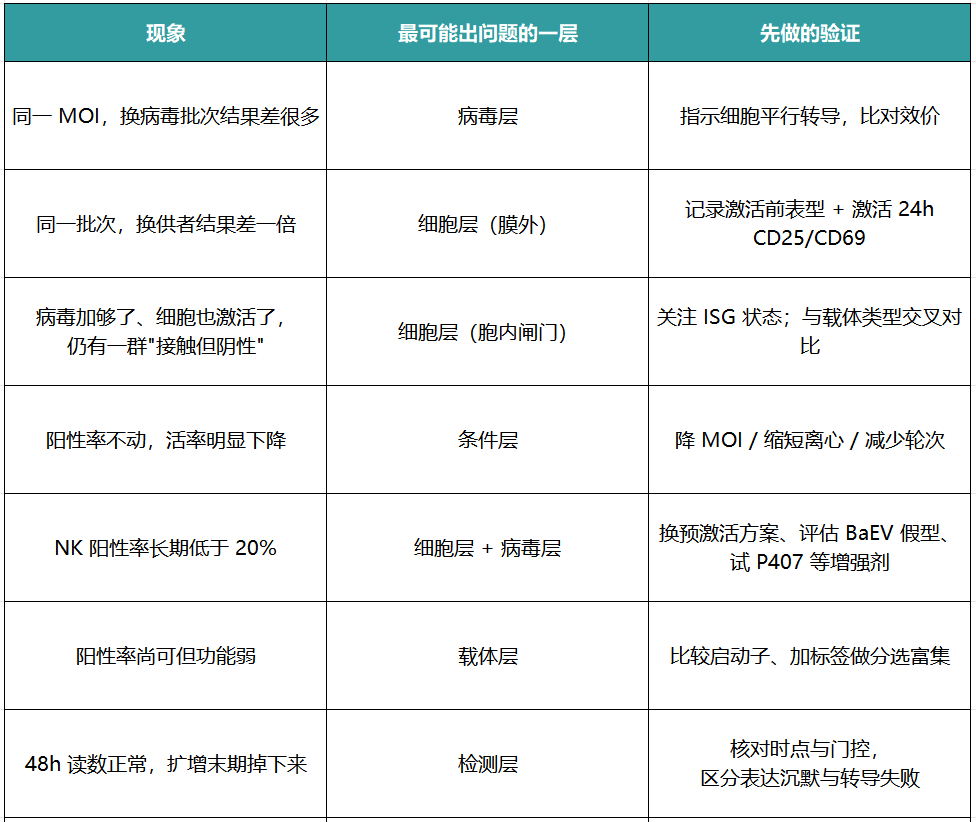
一张对照表,可以贴在工位上:
七、结语
CAR 阳性率之所以让人困扰,很大程度上是因为它被当成一个"参数"来对待,而它实际上是一个"结果"。结果由四层变量相乘而成,其中三层在转导动作之外:检测口径、细胞状态、病毒质量。真正属于"手法"的,只有最后一层。
2025 年的两项工作给这个老问题添了新的抓手:单细胞组学把"吃了病毒不干活"的那群细胞摆到了台面上,并给出了两个可干预的靶点(ERK2、TYK2 通路);P407 则给难转的 NK 提供了一个不牺牲活率的新增强剂。转导工艺的天花板还在被一点点抬高——前提是,你先知道自己的瓶颈在哪一层。
依科赛无血清培养体系
产品试用:提供免费样品试用 + 专业技术支持,助力您验证产品性能(联系下方邮箱)。
定制服务:可根据研发 / 生产需求,提供个性化配方优化与规模化解决方案。
技术赋能:专业技术团队全程跟进,提供从实验设计到工艺优化的全流程指导。
咨询热线:400 820 5021
官网链接:www.excellbio.com
邮箱:marketing@excellbio.com
参考文献
[1] Adabi E, Charitidis FT, Thalheimer FB, Guaza-Lasheras M, Clarke C, Buchholz CJ. Enhanced conversion of T cells into CAR T cells by modulation of the MAPK/ERK pathway. Cell Rep Med. 2025;6(2):101970. doi:10.1016/j.xcrm.2025.101970(PMCID: PMC11866553)
[2] Hayal TB, Mulla AA, Allan DSJ, Duncan BB, Joshi S, Hong SG, Basar R, Rezvani K, Childs RW, Wu C, Dunbar CE. Optimization of lentiviral delivery of barcoded anti-CD20 chimeric antigen receptors into rhesus macaque and human natural killer cells. Mol Ther Methods Clin Dev. 2025;33(2):101473. doi:10.1016/j.omtm.2025.101473(PMCID: PMC12229723)
[3] Pinot L, Saßor A, Möker N, Zhang C, Verhoeyen E, Villacorta Hidalgo J, Orentas RJ. Transduction of γδ T cells with Baboon envelope pseudotyped lentiviral vector encoding chimeric antigen receptors for translational and clinical applications. Front Immunol. 2025;16:1548630. doi:10.3389/fimmu.2025.1548630(PMCID: PMC12179110)
[4] Colamartino ABL, Lemieux W, Bifsha P, et al. Efficient and robust NK-cell transduction with baboon envelope pseudotyped lentivector. Front Immunol. 2019;10:2873. doi:10.3389/fimmu.2019.02873(PMCID: PMC6927467)
[5] Li N, Nguyen R, Thiele CJ, Ho M. Preclinical testing of chimeric antigen receptor T cells in neuroblastoma mouse models. STAR Protoc. 2021;2(4):100942. doi:10.1016/j.xpro.2021.100942(PMCID: PMC8603305)
[6] Ayala Ceja M, Khericha M, Harris CM, Puig-Saus C, Chen YY. CAR-T cell manufacturing: Major process parameters and next-generation strategies. J Exp Med. 2024;221(2):e20230903. doi:10.1084/jem.20230903
[7] Guven H, Konstantinidis KV, Alici E, et al. Efficient gene transfer into primary human natural killer cells by retroviral transduction. Exp Hematol. 2005;33(10):1320–1328. doi:10.1016/j.exphem.2005.07.006